A Blogueira

Estudante de Análises Clínicas, formada em técnico em farmácia, técnico em química e atualmente maquiadora profissional, aquariana, 29 anos, adora escrever, adora livros, Potterhead.
quinta-feira, 12 de novembro de 2015
 00:03 |
 Postado por
Fernanda Rebeque Rebello |


Olá pessoal, tudo bem com vocês? Bom, venho aqui hoje postar sobre a talassemia intermediá, já falei da maior e da minor, agora vamos falar da intermédia.
TALASSEMIA INTERMÉDIA OU INTERMEDIÁRIA
Como o nome sugere, este tipo de talassemia se encontra, em sua gravidade, entre a talassemia minor e a talassemia major. Há pacientes que apresentam níveis diferenciados da doença, às vezes similares a um, às vezes similares ao outro quadro. Em alguns casos, estes pacientes apresentam uma anemia discreta, mas diferentemente de pacientes com o traço talassêmico podem requerer terapia transfusional. Outras vezes, as alterações de exames laboratoriais sugerem a talassemia major, mas a hemoglobina se mantém entre 8 e 10 g/dL e o paciente pode viver sem transfusões.
Diferença: Duas importantes características podem atenuar as similaridades e ajudar a confirmar o diagnóstico. A talassemia intermédia é causada por uma mutação que pode ter sido herdada apenas do pai ou da mãe não de ambos. Adicionalmente, mesmo se uma anemia crônica discreta descarte o uso de transfusões, este paciente precisará de tratamento para uma vida saudável, e em algum ponto da vida deverá requerer o uso de terapia de quelação.
 Com uma boa investigação e exames ideais, os pais podem saber do diagnóstico de talassemia em seu filho com menos de 1 ano de idade. O ideal é realizar a confirmação diagnóstica entre os três e os seis primeiros meses de vida, de modo que o tratamento como necessário inicie logo que possível. Verifique abaixo quais os exames requeridos, quando devem ser feitos e a importância de cada um para a descoberta da doença e a preservação da saúde da pessoa com talassemia.
Hemograma
É o primeiro exame solicitado e serve para, logo no começo, checar se a criança tem anemia ou outra alteração de sangue. Note-se que o hemograma não é específico para a talassemia, podendo ser útil também em outras condições.
Quando fazer: no terceiro mês de vida, particularmente se a criança já apresenta os sinais, como palidez, icterícia (pele e olhos amarelados), sonolência, irritação, choro frequente e dificuldades de sono.
Alerta do Especialista: realizar o hemograma é o primeiro passo, mas para uma possível pessoa com talassemia, este exame não é o suficiente. A talassemia major, por exemplo, inicialmente pode ser tratada como uma anemia comum na infância, o que com certeza prejudica o tratamento futuro. O diagnóstico precoce é essencial para uma melhor qualidade de vida.
Eletroforese de Hemoglobina
Exame de sangue simples e eficiente, é o mais indicado para o diagnóstico da talassemia em crianças com anemias suspeitas. Pode ser feito na maioria dos laboratórios, inclusive de maneira gratuita. Após coleta de 3 á 5 mL de sangue, um processo utilizando eletricidade separa e identifica as hemoglobinas.
Quando fazer: a partir do terceiro mês de vida.
TratamentoEm alguns casos, mesmo após as anemias leves ocasionadas pelo traço talssêmico, a mutação genética presente nestas pessoas causa o desenvolvimento da doença. Usualmente, indivíduos com talassemia minor nunca necessitarão de transfusões ou terapia de quelação, ao passo que pessoas com talassemia intermédia e major precisarão desses recursos.
Alguns estudos mostraram que, apesar de mais discreta e silenciosa do que nas pessoas com talasssemia major, pessoas com talassemia intermédia usualmente desenvolvem as mesmas complicações. Assim, o regime transfusional pode ser indicado em alguns períodos, por exemplo, durante a infância, caso houver dificuldade de crescimento e risco de deformidades ósseas ou, em alguns casos, quando o baço e fígado começam a crescer muito e a pessoa começa a desenvolver doenças associadas à talassemia - como diabetes e cardiopatia. Em alguns casos se faz necessária a terapia de quelação.
A talassemia intermédia pode apresentar apenas leve anemia, como o caso da talassemia minor, mas em alguns casos necessita ser tratada como a talassemia major, e é importante monitorizar os níveis de hemoglobina e ferro no sangue. O tratamento é individualizado, e dependerá do status clínico e da história pessoal. Quanto mais velha esta pessoa (mesmo que nunca tenha sofrido transfusões), maior a chance de que seja necessária terapia de quelação.

TALASSEMIA INTERMÉDIA OU INTERMEDIÁRIA
Como o nome sugere, este tipo de talassemia se encontra, em sua gravidade, entre a talassemia minor e a talassemia major. Há pacientes que apresentam níveis diferenciados da doença, às vezes similares a um, às vezes similares ao outro quadro. Em alguns casos, estes pacientes apresentam uma anemia discreta, mas diferentemente de pacientes com o traço talassêmico podem requerer terapia transfusional. Outras vezes, as alterações de exames laboratoriais sugerem a talassemia major, mas a hemoglobina se mantém entre 8 e 10 g/dL e o paciente pode viver sem transfusões.
Diferença: Duas importantes características podem atenuar as similaridades e ajudar a confirmar o diagnóstico. A talassemia intermédia é causada por uma mutação que pode ter sido herdada apenas do pai ou da mãe não de ambos. Adicionalmente, mesmo se uma anemia crônica discreta descarte o uso de transfusões, este paciente precisará de tratamento para uma vida saudável, e em algum ponto da vida deverá requerer o uso de terapia de quelação.
Complicações: Quanto mais é adiado o tratamento, maiores as complicações. Para corrigir a anemia crônica severa, o organismo recorre a alguns mecanismos de defesa, que acabam criando outros problemas:
A medula óssea é a responsável pela produção das células do sangue. Ela sofre um aumento de até 30 vezes o seu tamanho normal, de maneira a ser capaz de produzir mais células vermelhas (hemácias), e compensar por seu baixo número no organismo. Com isso, a formação da parte rígida (mineral) dos ossos também é comprometida. Os ossos crescem mais do que o usual, podendo causar deformidades no crânio e face especialmente arcada dentária superior. Ocorrem também deformidades nos ossos longos, como costelas, e nas vértebras. Os ossos se tornam finos e mais frágeis, tornando o crescimento da criança mais difícil, e aumentam os riscos de fraturas e osteoporose (ossos porosos e frágeis demais). A terapia transfusional evita estes efeitos, pois mantém a hemoglobina em níveis mais elevados e reduz a necessidade de produção pelo próprio corpo.
Alterações ósseas: uma medula óssea hiperativa resultado dos esforços do organismo em produzir mais hemácias (células vermelhas do sangue) e compensar pela anemia - produz deformidades ósseas. Seu crescimento é interrompido e há maior risco de fraturas. Contudo, alguns destes problemas podem ser solucionados através de transfusões de sangue regulares.
- Osteoporose: encorajam-se os pacientes a praticar exercícios físicos e a aumentar o cálcio na dieta, de maneira a evitar esta séria doença óssea. Suplementação oral com cálcio e vitamina D são benéficos. O fumo deve ser evitado. Alguns médicos demonstraram o efeito benéfico do uso de bifosfonatos, administrados via oral ou endovenosa. Contudo, estes estudos necessitam ser confirmados.
- Hiperatividade ou expansão da medula óssea e ácido fólico: uma vez que a medula óssea de algumas pessoas com talassemia intermédia se exercita intensamente para combater a anemia, através da produção de mais hemácias, o paciente necessita de maior conteúdo de certas vitaminas, principalmente ácido fólico. Um aporte insuficiente de ácido fólico pode agravar a anemia nesses pacientes. O ácido fólico é naturalmente encontrado em alimentos como carne e vegetais. Contudo, um suplemento adicional (geralmente um comprimido por dia) pode ser benéfico.
- Cálculo bilear: pessoas com talassemia intermédia desenvolvem cálculo bilear (colelitíase) mais frequentemente do que o normal. Os cálculos bileares são formados por subprodutos (pigmentos bileares) liberados durante a degradação das hemácias, e acumulados em um órgão anexo ao fígado a vesícula bilear
- onde podem causar obstrução e dor. A presença dos cálculos pode ser confirmada por ultrassonografia e, em alguns casos, a vesícula bilear deve ser removida cirurgicamente.
- Úlceras de membros inferiores: pessoas com talassemia intermédia, principalmente após uma certa idade, usualmente apresentam úlceras nas regiões a nível de tornozelos, com resultado da circulação e oxigenação insatisfatórias. Tais lesões são de difícil tratamento. Contudo, podem ser prevenidas com um tratamento à base de transfusões de sangue periódicas, e outras medidas preventivas, como elevar os pés acima do coração por 1h a 2h diárias, dormir com elevação dos pés da cama, etc. Uma medicação sugerida é o sulfato de zinco, bem como a hidróxiuréia (medicamento que, em alguns pacientes, é capaz de aumentar a produção de hemoglobina fetal - a qual não necessita de cadeias beta), associada ou não à eritropoietina.
- Complicações renais: outros problemas médicos relatados em pacientes com talassemia intermédia são lesões renais que podem resultar do excesso de ácido úrico no organismo. Este é o mais importante produto residual resultante de hiperatividde da medula óssea. A droga alopurinol pode ajudar
- Thrombofilia: pode haver um aumento na tendência a trombose, a qual ocorre quando trombócitos (plaquetas) se acumulam nos vasos sanguíneos, formando agregados ou coágulos que impedem o fluxo sanguíneo normal. Desta forma, reduz-se o afluxo de sangue aos tecidos. Uma contagem de plaquetas regular ajudará o médico a estabelecer a necessidade de prescrever drogas anti-plaquetárias, caso a contagem se apresente alta, ou antiagregantes/ anticoagulantes, caso haja previsão de cirurgia ou ocorrência de trombose.
- Eritropioese extramedular: a produção de hemácias (células vermelhas do sangue) fora das regiões intramedulares. Diferentemente dos pacientes com talassemia major, que recebem transfusão desde os primeiros meses de vida, pacientes com talassemia intermédia não recebem transfusões regularmente, e portanto continuam a produzir hemácias em grandes quantidades, inclusive fora da medula óssea
- principalmente nos segmentos ósseos do tórax e região para-espinhal.
- A radiografia pode revelar a formação de tecido em massa nessas regiões. Geralmente, esse fenômeno pode ser identificado através de raios X ou outros métodos mais sensíveis, como ressonância magnética. Devem ser controladas através de terapia transfusional, o que suprimirá esta formação de sangue e, consequentemente, as massas formadas. Se ocorrer alguma condição neurológica mais severa, medidas mais ativas como radioterapia podem ser necessárias. Hidroxiuréia tem também sido utilizada, com bons resultados.
- Complicações cardíacas e endócrinas: a anemia crônica pode causar problemas cardíacos. Tanto o coração como o fígado podem ser lesados por uma sobrecarga de ferro, e ambas as condições podem ser controladas da maneira descrita para a talassemia major, com terapia de quelação. Na talassemia intermédia, a doença cardíaca geralmente não está relacionada à sobrecarga de ferro.
Com uma boa investigação e exames ideais, os pais podem saber do diagnóstico de talassemia em seu filho com menos de 1 ano de idade. O ideal é realizar a confirmação diagnóstica entre os três e os seis primeiros meses de vida, de modo que o tratamento como necessário inicie logo que possível. Verifique abaixo quais os exames requeridos, quando devem ser feitos e a importância de cada um para a descoberta da doença e a preservação da saúde da pessoa com talassemia.Hemograma
É o primeiro exame solicitado e serve para, logo no começo, checar se a criança tem anemia ou outra alteração de sangue. Note-se que o hemograma não é específico para a talassemia, podendo ser útil também em outras condições.
Quando fazer: no terceiro mês de vida, particularmente se a criança já apresenta os sinais, como palidez, icterícia (pele e olhos amarelados), sonolência, irritação, choro frequente e dificuldades de sono.
Alerta do Especialista: realizar o hemograma é o primeiro passo, mas para uma possível pessoa com talassemia, este exame não é o suficiente. A talassemia major, por exemplo, inicialmente pode ser tratada como uma anemia comum na infância, o que com certeza prejudica o tratamento futuro. O diagnóstico precoce é essencial para uma melhor qualidade de vida.
Eletroforese de Hemoglobina
Exame de sangue simples e eficiente, é o mais indicado para o diagnóstico da talassemia em crianças com anemias suspeitas. Pode ser feito na maioria dos laboratórios, inclusive de maneira gratuita. Após coleta de 3 á 5 mL de sangue, um processo utilizando eletricidade separa e identifica as hemoglobinas.
Quando fazer: a partir do terceiro mês de vida.
TratamentoEm alguns casos, mesmo após as anemias leves ocasionadas pelo traço talssêmico, a mutação genética presente nestas pessoas causa o desenvolvimento da doença. Usualmente, indivíduos com talassemia minor nunca necessitarão de transfusões ou terapia de quelação, ao passo que pessoas com talassemia intermédia e major precisarão desses recursos.
Alguns estudos mostraram que, apesar de mais discreta e silenciosa do que nas pessoas com talasssemia major, pessoas com talassemia intermédia usualmente desenvolvem as mesmas complicações. Assim, o regime transfusional pode ser indicado em alguns períodos, por exemplo, durante a infância, caso houver dificuldade de crescimento e risco de deformidades ósseas ou, em alguns casos, quando o baço e fígado começam a crescer muito e a pessoa começa a desenvolver doenças associadas à talassemia - como diabetes e cardiopatia. Em alguns casos se faz necessária a terapia de quelação.
A talassemia intermédia pode apresentar apenas leve anemia, como o caso da talassemia minor, mas em alguns casos necessita ser tratada como a talassemia major, e é importante monitorizar os níveis de hemoglobina e ferro no sangue. O tratamento é individualizado, e dependerá do status clínico e da história pessoal. Quanto mais velha esta pessoa (mesmo que nunca tenha sofrido transfusões), maior a chance de que seja necessária terapia de quelação.

 Marcadores:

domingo, 8 de novembro de 2015
Olá pessoal, tudo bem com vocês? Bom, depois da postagem de ontem vi que o blog cresceu, as visualizações aumentaram o que faz com que eu continue com o blog. Muito obrigada pelas 7065 visualizações. Gostaria de pedir para vocês leitores queridos a sugerirem postagens para o blog.
Vamos a mais um post, hoje falarei sobre a talassemia minor, quais são os sintomas, o diagnóstico e o tratamento. Vejo constantemente que ainda tem pessoas com dúvidas, que ainda tem médicos despreparados, sofri com médicos assim também, no diagnostico da dengue que peguei o ano passado, num simples diagnóstico de infecção de garganta onde mesmo falando que sou portadora de talassemia major ele diagnosticou como sendo leucemia, nesse post irei esclarecer algumas dúvidas de médicos, pacientes e familiares.
Talassemia Minor: Diagnóstico
Para entendermos sobre o diagnóstico da talassemia minor, temos que entender o que é a talassemia. A talassemia é uma desordem hereditária que pode causar anemia. Não é contagiosa, e sim provocada por uma falha genética, a qual leva a uma malformação da hemoglobina. A hemoglobina é a proteína encontrada nas hemácias (ou células vermelhas) do sangue, sendo a responsável pelo transporte do oxigênio a todas as células, tecidos e órgãos do corpo humano.
Também é importante buscar a origem de todas as anemias crônicas que apresentar mesmo as mais discretas. Por não saber serem portadores desse gene, alguns pacientes podem ser erroneamente diagnosticados e tratados como portadores de anemia carencial.
Vamos a mais um post, hoje falarei sobre a talassemia minor, quais são os sintomas, o diagnóstico e o tratamento. Vejo constantemente que ainda tem pessoas com dúvidas, que ainda tem médicos despreparados, sofri com médicos assim também, no diagnostico da dengue que peguei o ano passado, num simples diagnóstico de infecção de garganta onde mesmo falando que sou portadora de talassemia major ele diagnosticou como sendo leucemia, nesse post irei esclarecer algumas dúvidas de médicos, pacientes e familiares.
Talassemia Minor: Diagnóstico
Para entendermos sobre o diagnóstico da talassemia minor, temos que entender o que é a talassemia. A talassemia é uma desordem hereditária que pode causar anemia. Não é contagiosa, e sim provocada por uma falha genética, a qual leva a uma malformação da hemoglobina. A hemoglobina é a proteína encontrada nas hemácias (ou células vermelhas) do sangue, sendo a responsável pelo transporte do oxigênio a todas as células, tecidos e órgãos do corpo humano.
Cada hemácia circulante possui cerca de 300 milhões de moléculas de hemoglobina. Cada uma destas moléculas, em seu estado normal, é formada por dois tipos de proteína: as alfa-globinas e beta-globinas. A hemoglobina é feita de duas cadeias alfa conectadas a duas cadeias beta. As talassemias são caracterizadas como um defeito na produção dessas proteínas. Nas pessoas portadoras de Talassemia, ocorre mutação de um ou dois cromossomos específicos (11 e 16); em resposta, a medula óssea para de produzir (ou produz de maneira insuficiente) um dos tipos de cadeia de globina. Assim, o problema no cromossomo 16 se manifesta pela falta de cadeias alfa e um defeito no cromossomo 11 resultará em talassemia beta. Esse defeito resultará uma desproporcionalidade entre o número de cadeias alfa e beta produzidas, e cada hemácia terá menos moléculas de hemoglobina em seu interior.
As talassemias são conhecidas como "anemias do mediterrâneo", pois a maioria dos casos inicialmente identificados ocorreu em famílias residentes próximas do Mar Mediterrâneo, tais como Itália, Grécia, Turquia e Líbano. O nome se origina do grego "thalassa" (mar). Com a globalização, migração e miscigenação entre os povos, casos passaram a ser relatados em todo o mundo.
Tipos: Existem dois tipos principais de talassemia: alfa e beta, sendo que a segunda é mais comum. Para formar a hemoglobina, o corpo precisa das proteínas alfa-globinas e beta-globinas. Essas proteínas, por sua vez, precisam de alguns genes em nosso corpo para quem sejam construídas. Alterações nesses genes irão determinar o tipo e o grau de talassemia que uma pessoa tem, falarei aqui somente da talassemia beta, sendo essa a mais comum.
Talassemia beta
- Talassemia beta minor: conhecida também como traço talassêmico, a talassemia beta minor ocorre quando a pessoa recebe um gene normal de um genitor e um gene da talassemia do outro. Pessoas com talassemia beta minor podem ter anemia leve e provavelmente não vão precisar de tratamento
- Talassemia beta major: pode ser chamada de anemia de Cooley ou anemia mediterrânea. A talassemia beta major ocorre quando ambos os genes são danificados. Isso significa que você tem um gene de talassemia de cada genitor. A pessoa com talassemia beta major tem o tipo mais grave da doença e normalmente precisa fazer transfusões de sangue
- Talassemia beta intermédia: como o próprio nome sugere, esse tipo de talassemia fica entre a minor e a major. Em alguns casos, estes pacientes apresentam uma anemia discreta, mas, diferentemente de pacientes com o traço talassêmico, podem requerer terapia transfusional. A talassemia intermédia é causada por uma mutação que pode ter sido herdada apenas do pai ou da mãe - não de ambos. No entanto, diferente da talassemia minor, esse paciente irá precisar de tratamento para ter uma vida saudável, ainda que este não envolva transfusões de sangue.
- Aparência pálida
- Coloração amarela da pele (icterícia)
- Deformidades ósseas faciais
- Urina escura
- Hematologista e hemoterapeuta
- Geneticista
- Pediatra
- Uma lista com todos os sintomas e há quanto tempo eles apareceram
- Histórico médico, incluindo outras condições que o paciente tenha e medicamentos ou suplementos que ele tome com regularidade.
- Você sabe se alguém na sua família tem talassemia?
- Sua família veio de qual parte do mundo?
- Quando você notou os primeiros sintomas?
- Os sintomas ocorrem todo o tempo ou eles vêm e vão?
- Quão graves são os sintomas?
- Alguma coisa parece melhorar os sintomas?
- O que, se alguma coisa, parece piorar os sintomas?
- Qual é a causa mais provável dos meus sintomas ou do meu filho?
- Existem outras causas possíveis?
- Que tipos de testes são necessários?
- Quais são os tratamentos disponíveis?
- Quais os tratamentos que você recomendaria?
- Quais são os efeitos colaterais mais comuns de cada tratamento?
- Eu (ou meu filho) tem essas outras condições de saúde. Como eles podem ser melhor gerenciados em conjunto?
- Existem restrições alimentares a seguir? Eu (ou minha filha) precisa tomar quaisquer suplementos nutricionais?
- Há algum material impresso que eu posso levar? Quais sites você recomenda?
- Hemograma completo
- Teste genético para identificar possíveis genes que causam a talassemia
- Níveis de ferro no sangue
- Um exame de sangue que mede a quantidade de diferentes tipos de hemoglobina, para ajudar a descobrir que tipo de talassemia você ou seu filho tem.
- Amostragem vilo corial. Este teste é geralmente feito em torno da 11ª semana de gestação e envolve a remoção de um pequeno pedaço da placenta para avaliação
- Amniocentese. Este teste é geralmente feito em torno da 16ª semana de gravidez e envolve a colheita de uma amostra do líquido que rodeia o feto.
Também é importante buscar a origem de todas as anemias crônicas que apresentar mesmo as mais discretas. Por não saber serem portadores desse gene, alguns pacientes podem ser erroneamente diagnosticados e tratados como portadores de anemia carencial.
Dois genes estão envolvidos na formação da talassemia beta: um é herdado da mãe, e outro do pai. A talassemia beta ocorre quando um ou ambos desses genes herdados não funcionam ou funcionam apenas parcialmente. A doença tem diferentes graus, a depender de sua herança genética:
A talassemia é causada por mutações no DNA das células que produzem a hemoglobina - substância em seus glóbulos vermelhos que transporta oxigênio por todo o corpo. As mutações associadas com talassemia são passadas do pai ou mãe para os filhos.
As mutações que causam a talassemia interrompem a produção normal de hemoglobina, causando baixos níveis de hemoglobina e uma alta taxa de destruição das células vermelhas do sangue, resultando em anemia.
Talassemia leve geralmente não causa nenhum sintoma. Já a doença moderada ou grave pode causar sintomas de anemia, como fraqueza e falta de ar. Outros sintomas também podem ocorrer, dependendo da gravidade da sua doença e quais os problemas que ela causa.
As crianças com talassemia grave podem crescer lentamente (déficit de crescimento), ter ossos do crânio que não se formam adequadamente e ter problemas com a alimentação, febres frequentes e diarreia.
Outros sintomas de talassemia incluem:
Os sinais e sintomas que você enfrenta dependem do tipo e gravidade da talassemia que você tem. Alguns bebês apresentam sinais e sintomas de talassemia ao nascimento, ao passo que outros podem desenvolver sinais ou sintomas durante os primeiros dois anos de vida. Algumas pessoas que têm apenas um gene da hemoglobina afetado não sentem quaisquer sintomas.
Faça uma consulta médica para uma avaliação se você ou seu filho tem quaisquer sinais ou sintomas que te preocupam.
Faça uma consulta médica para uma avaliação se você ou seu filho tem quaisquer sinais ou sintomas que te preocupam.
As pessoas com formas moderadas a graves de talassemia são geralmente diagnosticadas nos primeiros dois anos de vida. Se você percebeu alguns dos sinais e sintomas da talassemia em seu bebê ou criança.
Especialistas que podem diagnosticar talassemia são:
Estar preparado para a consulta pode facilitar o diagnóstico e otimizar o tempo. Dessa forma, você já pode chegar à consulta com algumas informações:
O médico ou médica provavelmente fará uma série de perguntas, tais como:
Também é importante levar suas dúvidas para a consulta por escrito, começando pela mais importante. Isso garante que você conseguirá respostas para todas as perguntas relevantes antes da consulta acabar. Para talassemia, algumas perguntas básicas incluem:
Não hesite em fazer outras perguntas, caso elas ocorram no momento da consulta.
O médico ou médica irá fazer um exame físico e perguntar sobre seu histórico de saúde ou do seu filho. Entre os exames que podem ser pedidos estão:
O médico ou médica irá fazer um exame físico e perguntar sobre seu histórico de saúde ou do seu filho. Entre os exames que podem ser pedidos estão:
Podem ser feitos testes antes de o bebê nascer para saber se ele tem talassemia, e determinar quão grave pode ser. Testes utilizados para diagnosticar talassemia no feto incluem:
Podem ser feitos testes antes de o bebê nascer para saber se ele tem talassemia, e determinar quão grave pode ser. Testes utilizados para diagnosticar talassemia no feto incluem:
O tratamento depende da gravidade da talassemia. Para as talassemias do tipo minor, a forma mais comum, o tratamento não é necessário.
Talassemia intermédia pode ser tratada com transfusões de sangue e suplementos de ácido fólico. O ácido fólico é uma vitamina que seu corpo precisa para produzir células vermelhas do sangue.
Talassemia Minor: Não há terapia específica. A pessoa deve ficar atenta a situações em que o organismo é submetido a um maior stress, como cirurgia, doenças severas, gravidez nas mulheres. Em alguns casos pode ser necessária a suplementação temporária com ácido fólico (sustância importante na produção das hemácias, células portadoras da hemoglobina).
Olá pessoal, tudo bem com vocês? Sei que estou sumida, mas sempre tem motivos e dessa vez não foi diferente, andei um tempo afastada do blog e até pensei em cancelar o blog, pois não sei como está sendo visto por vocês, por favor deixem comentários se estão gostando do blog e também sugestões.
Bom, vamos ao post de hoje: Rotina de um talassêmico
Em breve, muito breve espero ter o vídeo da rotina de um talassêmico, no meu caso, esse post vai ser voltado para todos os talassêmicos major!
A rotina de um talassêmico maior, ou major, é um tanto complicada, mas se feita direitinho tudo terá seu resultado. A primeira parte da rotina é a consulta médica periódica com seu (sua) hematologista, é de suma importância comparecer em todas as consultas para assim ter sucesso em seu tratamento.




Se surgirem dúvidas durante seu tratamento pergunte ao seu médico hematologista, ele lhe esclarecerá todas as dúvidas.

Bom, vamos ao post de hoje: Rotina de um talassêmico
Em breve, muito breve espero ter o vídeo da rotina de um talassêmico, no meu caso, esse post vai ser voltado para todos os talassêmicos major!
A rotina de um talassêmico maior, ou major, é um tanto complicada, mas se feita direitinho tudo terá seu resultado. A primeira parte da rotina é a consulta médica periódica com seu (sua) hematologista, é de suma importância comparecer em todas as consultas para assim ter sucesso em seu tratamento.

Durante a consulta é sempre bom esclarecer todas as dúvidas com seu médico, contar tudo o que aconteceu com você durante o tempo que se passou entre uma consulta e outra.
A segunda parte da rotina é a realização de exames de sangue, urina e fezes. Geralmente, os exames mais solicitados pelo hematologista são: ferritina (a cada 3 meses), hemograma completo, contagem de plaquetas, uréia, creatinina, tgo, tgp, entre outros. É muito importante a realização dos exames, pois através deles seu hematologista pode acompanhar a sua evolução durante todo o tratamento. Por falar em tratamento, as próximas partes da rotina de um talassêmico (maior) é todo o processo de tratamento da talassemia major.

- Transfusão de sangue: parte principal do tratamento da talassemia major, sem ela nós pacientes não sobreviveríamos. A transfusão consiste em transfundir as hemácias do sangue, pois na talassemia major a medula óssea não produz quantidade suficiente de hemoglobina. A hemoglobina é responsável por transportar oxigênio para todo o corpo e a hemoglobina faz parte das hemácias, mas não vou entrar aqui em parte técnica. O sangue pode ser: filtrado, fenotipado, irradiado e/ou lavado, no meu caso eu recebo lavado, filtrado e fenotipado.


- Tratamento quelante: O tratamento quelante consiste em tomar medicações para quelar o excesso de ferro que é acumulado no organismo com o acúmulo de transfusões. Cada bolsa de sangue contém aproximadamente 200 á 250mg de ferro. Nosso organismo tem todo um sistema para absorver o ferro, seja ele por alimentação ou no caso da talassemia maior, por transfusão de sangue, porém nosso organismo não possui um sistema excretor do ferro por isso a importância do tratamento quelante. Hoje existe no mercado, três tipos de quelante sendo eles dois orais e um injetável. Cada hematologista preescreve o tratamento quelante para seu paciente de acordo com os resultados dos exames realizados e também da resposta do paciente a medicação. No meu caso eu não me adaptei ao uso do Exjade, mas me adaptei ao uso do Ferriprox e Desferal. Dependendo do caso, pode ser que o hematologista passe o tratamento quelante combinado que consiste em uso de dois quelantes, podendo ser: Desferal e Ferriprox; Exjade e Ferriprox; Exjade e Desferal. Os medicamentos quelantes Exjade e Ferriprox são orais, já o Desferal é injetável subcutâneo e/ou intravenoso. No blog já expliquei como preparar o Desferal e o Exjade, o ferriprox não necessita de um preparo como os outros quelantes, pois ele é comprimido que deve ser engolido inteiro


Exjade

Ferriprox


Desferal
- Outra parte do tratamento e não menos importante que as outras é o uso de outros medicamentos que cada paciente necessita, isso varia de paciente para paciente. No meu caso, além da talassemia, tenho osteoporose, pré diabete e gastrite medicamentosa. Para esses casos faço uso de metformina, cálcio e omeprazol, mas tem outro medicamento que a maioria dos portadores de talassemia major, minor ou intermediária toma é o ácido fólico, esse medicamento ajuda a manter a hemoglobina, ou seja, não deixa a hemoglobina cair muito.

Ácido Fólico.
- Outra parte do tratamento também que não comentei ainda é o acompanhamento "multiprofissional", ou seja, é muito importante além do acompanhamento do hematologista, o acompanhamento de outros médicos e profissionais da saúde, como dentista, oftalmologista, endocrinologista, ginecologista (para as mulheres), urologista (para os homens), cardiologista, otorrinolaringologista, enfermeiros, etc... Isso é muito importante!
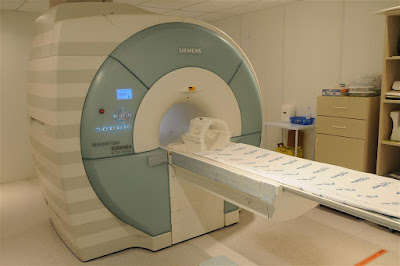
- Dentro da parte dos exames, esqueci de citar um exame muito importante para os pacientes de talassemia major: ressonância magnética T2* para quantificação de ferro cardíaco, hepático e pancreático, esse exame é realizado uma vez por ano mediante solicitação do seu hematologista. Geralmente esse exame começa a ser realizado a partir dos 7 anos de idade.


Aparelho onde é realizada a ressonância
Essa é a rotina de um talassêmico maior, deixo aqui uma dica: não deixe nenhuma dúvida, esclareça todas as dúvidas com seu médico hematologista.
Se surgirem dúvidas durante seu tratamento pergunte ao seu médico hematologista, ele lhe esclarecerá todas as dúvidas.

domingo, 11 de outubro de 2015
Olá pessoal, tudo bem com vocês? Comigo está tudo bem.
Sei que ando sumindo, mas tem motivos: correria do dia a dia: conclusão de curso, preparação de aniversário (prima) e outras coisas
Hoje vim falar de um programa da ABRASTA, Adote um aluno. Eu estou fazendo curso de Maquiadora profissional no Senac pelo programa Adote um aluno da ABRASTA em parceria com o Senac.
Parceria entre a ABRASTA e SENAC que visa inclusão social das pessoas com talassemia por meio de cursos profissionalizantes
Em busca de contribuir para a formação intelectual e proporcionar uma boa preparação para o disputado mercado de trabalho, a ABRASTA apresenta o Projeto Adote um Aluno, realizado em parceria com o Senac (Serviço Nacional de Aprendizagem Comercial).
Pacientes em tratamento de talassemia do Paraná, Ceará, Goiás, Mato Grosso, Pernambuco, Amapá e Roraima poderão realizar, gratuitamente, cursos profissionalizantes que farão um grande diferencial na busca por um emprego.
As bolsas disponíveis aos pacientes cadastrados na ABRASTA são para os chamados de FIC – Formação Inicial Continuada. Para quem conclui o curso, são entregues certificados de formação inicial.
Os interessados devem entrar em contato com a ABRASTA pelo (11) 3149-5190 ou abrasta@abrasta.org.br.

quinta-feira, 6 de agosto de 2015
Olá pessoal, passando aqui para divulgar o sorteio que está acontecendo em um blog.
Segue link
http://nessinhacarina.blogspot.com.br/2015/07/concurso-kit-beleza-feminina-vem.html
beijooos
Segue link
http://nessinhacarina.blogspot.com.br/2015/07/concurso-kit-beleza-feminina-vem.html
beijooos
terça-feira, 4 de agosto de 2015
Olá pessoal, tudo bem com vocês?? Estou a um bom tempo sumida....tem explicação: sem tempo como sempre. Tenho algumas novidades mas depois farei um post sobre isso.
Hoje venho falar da ABRASTA - Associação Brasileira de Talassemia. A ABRASTA está precisando de ajuda, de doações. Esse mês acontece a IX Conferência Internacional de Talassemia, onde pacientes, familiares e médicos compartilham experiências.
Vou falar um pouco sobre a conferência e logo falarei de como você pessoa física ou empresa (jurídica) podem ajudar a ABRASTA que sempre fez e faz um trabalho maravilhoso em prol dos pacientes e familiares.
9ª Conferência Internacional de Talassemia
28 a 30 de agosto de 2015 - Atibaia - SP
O evento, que tem por objetivo manter a todos atualizados sobre a talassemia e seu tratamento, será dividido da seguinte maneira: nos dias 28 e 29 de agosto, palestras com médicos renomados de todo o mundo e, no dia 30, um momento bastante especial de confraternização entre pacientes.
Temas que serão abordados
• Envelhecimento das pessoas com talassemia
• Tratamento quelante
• Aspectos endocrinológicos e hepáticos
• Insuficiência cardíaca pelo depósito de ferro no coração
• Ortopedia, sexualidade e fertilidade
• Qualidade do sangue
• Transplante de medula
FONTE: http://www.abrasta.org.br/noticias-view?id=282
Bom, agora falarei um pouco de como você empresa ou pessoa física pode ajudar a ABRASTA.
Já ouviu falar da nota fiscal paulista?
Gaste Nada e Doe MUITO com a sua nota fiscal! Existem três formas de ajudar, saiba como.
1. A entrega direta do cupom fiscal sem o CPF do consumidor. Neste caso, o cupom deve ser entregue à ABRASTA. Com as notas em mãos, a instituição acessa o sistema da NFP e faz o cadastro em seu benefício;
2. O consumidor já inscrito no programa Nota Fiscal Paulista, cadastra o cupom fiscal no sistema em favor da entidade social de sua preferência. Neste caso também, a nota não pode ter identificação do CPF. Na página do usuário, basta clicar em “entidades sociais” e preencher os dados;
3. No caso da NFP emitida com o CPF do consumidor, pode-se fazer a transferência de créditos - depois que recebê-los- à entidade social. O consumidor define o valor a ser doado.
Fonte: http://www.abrasta.org.br/noticias-view?ID=97
Seja Solidário, faça sua doação!
Contribua para os projetos fundamentais que a Abrasta desenvolve no sentido de melhorar a qualidade de vida das pessoas com Talassemia no Brasil.
Se você vai fazer uma doação particular a ABRASTA, basta acessar o link que deixarei abaixo e fazer a sua doação
http://www.abrasta.org.br/ajude-pessoa-fisica-abrasta
Se você empresa vai fazer uma doação para a ABRASTA, basta acessar o link que deixarei abaixo e fazer a sua doação
http://www.abrasta.org.br/ajude-pessoa-juridica-abrasta
A ABRASTA e os pacientes agradecem a sua doação!
Até a próxima!!
Contribua para os projetos fundamentais que a Abrasta desenvolve no sentido de melhorar a qualidade de vida das pessoas com Talassemia no Brasil.
Se você vai fazer uma doação particular a ABRASTA, basta acessar o link que deixarei abaixo e fazer a sua doação
quinta-feira, 28 de maio de 2015
Pessoal, tudo bem com vocês? Andei sumida uns tempos pois não andava bem e também porque perdi minha vó paterna...:(
Mas aqui estou de volta e o post de hoje é para você interessado em se profissionalizar, o Senac Maringá (Pr) está com matrículas abertas para o curso de maquiador profissional para o período da manhã, inicia-se em 29/06/2015 de segunda a sexta das 09:00 ao 12:00
O curso é simplesmente espetacular e você sai de lá com diploma de maquiador profissional, podendo assim trabalhar em salões de beleza ou por conta própria.
Interessados entrar na seguinte página: http://www.pr.senac.br/cursos/info_turma.asp?un=3&na=1&tc=201500159
Faça sua matrícula e garanto que não irá se arrepender!
Beijos a todos e até a próxima
Assinar:
Postagens (Atom)
